

来源:《临床儿科杂志》
作者:王梦倩 杨 辉
作者单位:南京医科大学附属儿童医院消化科
通信作者:杨辉 电子信箱:50089640@qq.com
推荐引用格式:
王梦倩, 杨辉. 儿童肠型贝赫切特综合征 13 例病例系列分析 [J]. 临床儿科杂志, 2026, 44(8): 705-711. DOI:10.12372/ jcp.2026.25e1377.
WANG Mengqian, YANG Hui. Case series analysis of 13 intestinal Behcet’s syndrome in children[J]. Journal of Clinical Pediatrics, 2026, 44(8): 705-711. DOI: 10.12372/ jcp.2026.25e1377.
摘要
目的 儿童肠型贝赫切特综合征(PIBS)是一种罕见但严重的系统性血管炎性疾病,临床表现多样,早期诊断困难。探讨 PIBS 的临床特征、内镜及病理结果、治疗及预后。方法 采用病例系列研究,回顾性分析 2017 年 12 月至 2024 年 12 月在消化科确诊的 13 例 PIBS 患儿的临床资料,随访至 2025 年 6 月。主要结局指标为临床缓解率、内镜下黏膜愈合率。结果 13 例 PIBS 患儿,男 5 例,女 8 例,中位发病年龄 89.0(50.0~96.0)个月,中位诊断时间 10.0(2.0~24.5)个月;临床表现以腹痛(84.6%)、腹泻(30.8%)、复发性口腔溃疡(92.3%)、发热(84.6%)为主,1 例合并肠梗阻、肠穿孔及腹腔脓肿,1 例合并脾脓肿;内镜检查主要为多发性深大类圆形溃疡,位于回肠末端或回盲部;病理结果仅 1 例表现为血管炎,其余为慢性活动性非特异性炎症;治疗上 10 例初始仅接受激素联合免疫抑制剂,其中 2 例后期使用生物制剂,另 3 例初始接受生物制剂。结论 PIBS 无特征性临床表现,并发症发生率高,内镜及病理有一定特征,儿科医师应提高对该病的认识,早期诊断和标准化治疗可改善预后。
关键词
肠型贝赫切特综合征; 内镜; 病理; 儿童
引言
儿童贝赫切特综合征(pediatric Behcet’s syndrome,PBS),又称儿童白塞病,是一种病因和发病机制不明,与遗传、单基因突变和环境因素相关的系统性血管炎 [1]。PBS 主要累及口腔和生殖器黏膜、消化道、皮肤、关节、眼部、神经系统及血管等,其中肠道受累者称为儿童肠型贝赫切特综合征(paediatric intestinal Behcet’s syndrome,PIBS)[2]。PIBS 较成人有更高的肠道表现和溃疡发生率,肠道并发症及手术频率相对较高 [3]。PIBS 临床表现多样且缺乏特异性,早期诊断困难,与炎症性肠病常难鉴别,内科治疗主要依赖免疫抑制剂和生物制剂,早期诊断和标准化治疗可减少严重并发症,改善预后 [4]。因此本研究旨在描述 PIBS 患儿的临床病程,内镜和病理特征,预后结局事件,以提高临床儿科医师对本病的认识。
1 对象和方法
1.1 研究对象
病例系列研究,回顾性分析 2017 年 12 月至 2024 年 12 月在南京医科大学附属儿童医院消化科确诊的 13 例 PIBS 患儿的临床资料,随访至 2025 年 6 月。纳入标准:年龄均小于 14 周岁;符合 2014 年国际白塞病诊断标准(ICBD)[5],并累及肠道者;入组患儿家属均知情同意。排除标准:临床资料不完善;炎症性肠病、TNFAIP3 基因突变和其他自身免疫性、自身炎症性疾病肠道病变。本研究获得伦理委员会批准,伦理批件号:202504011-1。
1.2 方法
1.2.1 临床资料收集 基本信息包括性别、发病年龄、诊断时间、家族史等;临床表现包括消化道症状(腹痛、腹泻、恶心呕吐等),全身表现(复发性口腔溃疡、生殖器溃疡、发热、皮肤病变、眼部病变、周围神经病变、关节病变等)和并发症(肠穿孔、肠梗阻、腹腔脓肿等);实验室检查包括针刺试验、HLA-B51 基因检测、白细胞计数、血红蛋白、血小板、超敏 C 反应蛋白(CRP)、红细胞沉降率(ESR)、粪便钙卫蛋白等;以及内镜检查和组织病理检查结果。
收集复诊住院和门诊电子病历系统以及电话随访,追踪入组患儿的治疗和预后,末次随访时间为 2025 年 6 月。
1.2.2 疾病活动度评价 疾病活动度评价以 2013 年肠白塞病疾病活动指数(DAIBD)为核心,并结合 CRP、ESR 及内镜下溃疡特征(数量、大小、深度)[3]。DAIBD 评分系统包括一般情况、体温、腹痛程度、腹泻频率、腹部包块、腹痛压痛、有无肠道外表现和并发症,共 8 项评价指标,根据评价分值分为临床缓解期(≤ 19 分)、轻度活动期(20~39 分)、中度活动期(40~74 分)、重度活动期(≥ 75 分)[6]。
1.2.3 检查 入组 13 例患儿均行胃肠镜检查,且均取得家属同意并签署知情同意书。入组 13 例患儿均行病理学检查,其中 12 例行内镜下黏膜活检,取回末、回盲、升、横、降、乙状结肠及直肠标本,1 例为手术病理。
1.2.4 治疗方案 主要参考中国儿童血管炎诊断与治疗系列专家共识 2023 版,用药包括糖皮质激素、免疫抑制剂(沙利度胺、巯嘌呤)和生物制剂(英夫利西单抗、阿达木单抗)。
1.2.5 主要结局指标 临床缓解率是指确诊并开始标准化治疗后 6 个月达到临床缓解病例数/总入组病例数×100%;内镜下黏膜愈合率是指确诊并开始标准化治疗后 6 个月达到内镜下黏膜愈合病例数/总入组数×100%。
1.3 统计学分析
通过 SPSS 25.0 软件进行统计分析。因样本量较小,以描述性统计为主。计量资料符合正态分布,用均数±标准差表示;不符合正态分布,用中位数 M(P25~P75)表示。正态性检验采用 Shapiro-Wilk 检验。计数资料用例数(百分比)表示。
2 结果
2.1 一般临床特点
13 例患儿中男 5 例,女 8 例,中位发病年龄 89.0(50.0~96.0)个月,中位诊断时间 10.0(2.0~24.5)月。所有患儿家属均否认家族中有 IBS 病史,其中 1 例患儿爷爷有强直性脊柱炎、奶奶有系统性红斑狼疮,另 1 例患儿奶奶有关节炎和反复口腔溃疡。见表 1。
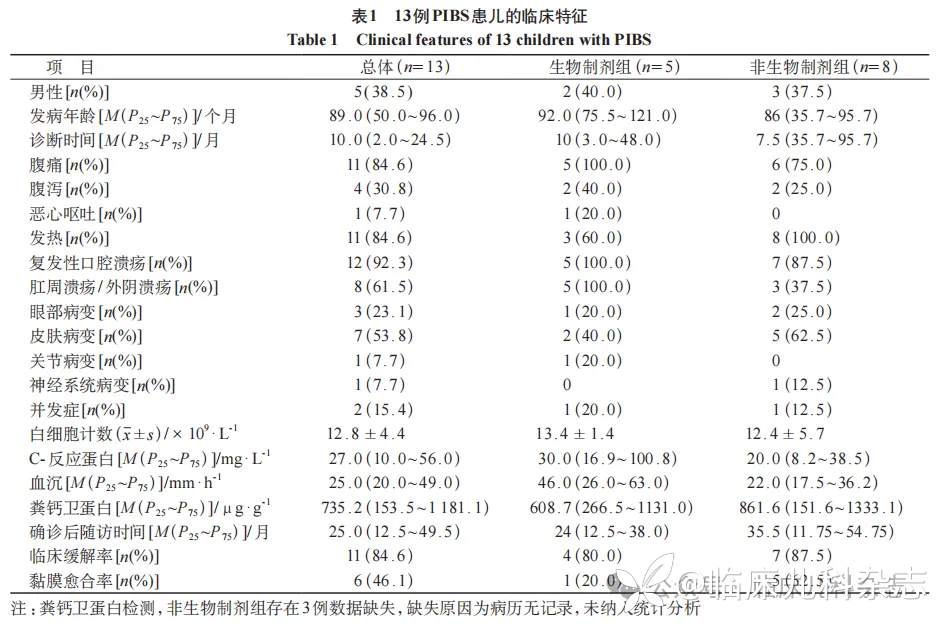
13 例患儿均符合 ICBD 分类标准,并累及消化道。全身表现:12 例患儿病程中有复发性口腔溃疡,11 例患儿入院时有发热,8 例患儿有肛周溃疡/外阴溃疡,3 例患儿有眼部病变,7 例患儿有皮肤病变,1 例患儿伴发关节炎,1 例患儿有周围神经病变,2 例患儿针刺试验阳性;消化道症状:11 例患儿有腹痛症状,4 例患儿有腹泻,1 例患儿表现为恶心呕吐;并发症:其中 2 例患儿出现并发症,1 例合并肠穿孔、肠梗阻、腹腔脓肿,1 例合并脾脓肿。
2.2 DAIBD
13 例患儿确诊时 DAIBD 评分范围为 25~105 分,中位评分 55.0(37.5~87.5)分。根据评分分值,4 例为重度活动期,6 例为中度活动期,3 例为轻度活动期。
2.3 实验室结果分析
大部分患儿急性期炎症标志物升高,10 例患儿白细胞计数升高,平均水平(12.8±4.4)×109·L-1,10 例患儿 CRP 升高,中位水平 27.0(10.0~56.0)mg·L-1,10 例 ESR 升高,中位水平 25.0(20.0~49.0)mm·h-1,除去 3 例患儿未行粪钙卫蛋白检测,检测的 10 例粪便钙卫蛋白水平均升高,中位水平 735.12(153.5~1181.1)μg·g-1。6 例患儿出现轻度至中度贫血,11 例患儿伴有血小板计数升高。
基因检测结果,已剔除 1 例 TNFAIP3 基因突变,诊断家族性 Behcet 样自身炎症反应综合征;入组 13 例患儿中检测出 1 例染色体异常(8 三体嵌合体综合征),有文献报道,相比单纯 BS 患者,8 三体嵌合体综合征合并 BS 更易出现肠道溃疡和骨髓增生异常综合征(MDS),三者存在一定关联性,具体机制尚未完全明确,合并恶性血液病者预后差,死亡风险高 [7];未检测出 HLA-B51 基因阳性病例。
2.4 内镜
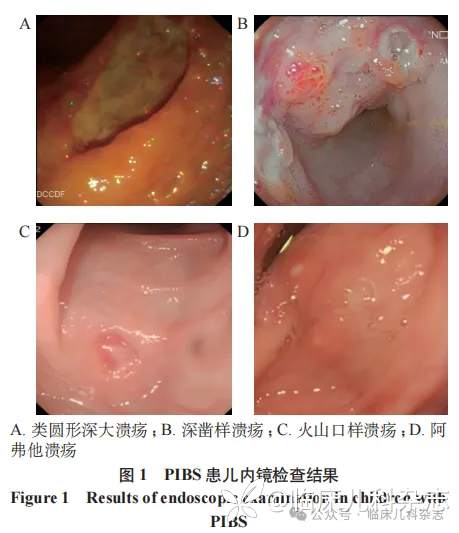
13 例患儿均完善内镜检查,发现存在不同部位和不同形态的溃疡性病变。病变部位主要集中于末端回肠和回盲部,共 12 例(92.3%),其中单纯末端回肠受累 2 例,单纯回盲部受累 1 例,合并其他节段(包括升结肠、横结肠、降结肠、乙状结肠)受累者 7 例,另有 1 例溃疡位于横结肠近肝曲。内镜下溃疡形态多样,以典型边缘清晰、类圆形深大溃疡,孤立大溃疡或深凿样(火山口样)溃疡为主要特征,共 12 例(92.3%),另有 1 例表现为跳跃分布的阿弗他溃疡。部分患儿内镜下多种形态溃疡并存,溃疡周边黏膜多呈充血水肿状。见图 1。
2.5 病理
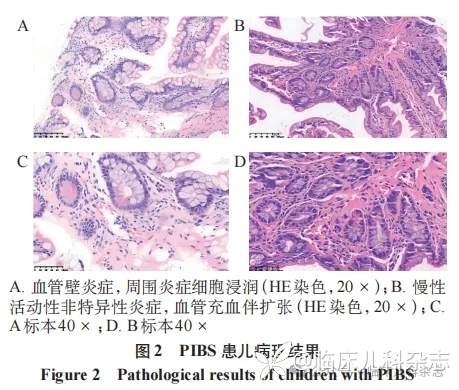
13 例患儿均完善病理学检查,其中 1 例手术病理,其余 12 例为内镜下黏膜活检。结果显示仅 1 例表现为血管炎,其余 12 例表现为慢性活动性非特异性炎症,其中 4 例伴小血管扩张、充血。见图 2。
2.6 治疗和随访
本组 13 例患儿均接受了规范化药物治疗,且遵循个体化原则。10 例患儿初始治疗接受免疫抑制剂联合糖皮质激素,其中沙利度胺 9 例,巯嘌呤 1 例,糖皮质激素为静脉甲基泼尼松龙后续用口服泼尼松;10 例患儿中有 2 例后期接受生物制剂治疗,均为英夫利西单抗。3 例患儿初始即接受生物制剂,1 例为前文所述 8 三体嵌合体综合征患儿,使用英夫利西单抗治疗,2 例为重度活动期患儿,使用阿达木单抗治疗。
随访至 2025 年 6 月,5 例患儿临床症状(腹痛、腹泻和复发性口腔溃疡等)得到显著改善,达到临床缓解;6 例患儿内镜下黏膜愈合;1 例患儿内镜下黏膜愈合,停药 1 个月后复发;1 例患儿治疗 2 年后仍有反复口腔溃疡、腹泻,复查内镜溃疡无明显缩小。
3 讨论
PIBS 较为罕见,临床表现多样,累及多脏器、系统,诊断缺乏特异性标志物,早期与克罗恩病、肠结核等难鉴别,易导致诊断延迟、预后不佳。内镜下以肠道溃疡为核心病变,严重者可出现肠穿孔、肠梗阻、腹腔脓肿和消化道出血等严重并发症,需外科手术治疗,显著影响患儿生存质量和预后。
本研究通过对 13 例 PIBS 患儿进行回顾性分析,发现中位发病年龄 89.0(50.0,96.0)个月,中位诊断时间 10.0(2.0~24.5)月,这与 2024 年来自上海的队列研究数据基本相符 [8],这也说明 PIBS 通常存在诊断延迟现象。BS 诊断主要依据临床表现,2014 年 ICBD 评分标准为目前最常用的诊断、分类标准:复发性口腔溃疡 2 分;生殖器溃疡 2 分;眼部损害 2 分;皮肤损害 1 分;神经系统损害 1 分;血管损害 1 分;针刺试验阳性 1 分;总分 ≥ 4 分可诊断 BS[5]。2015 年国际专家共识小组提出专用于儿童的 PEDBD 分类标准,剔除针刺试验,其余 6 项中有 3 项符合可诊断 [2]。近期有文献显示 ICBD 较 PEDBD 有更高的敏感度 [9],因此,ICBD 仍推荐用于 PBS 的诊断、分类。2022 年中国成人肠白塞病诊断和共识意见指出符合白塞病诊断标准,同时具有典型肠道溃疡即可临床诊断肠白塞病 [6],目前尚无针对 PIBS 的指南共识。本研究入组患儿均符合 ICBD 评分标准并伴有内镜下特征性溃疡。
PIBS 病变可累及全消化道,以位于末端回肠和回盲部多见 [10],内镜下溃疡形态多样,典型表现为边缘清晰、圆形/类圆形深大溃疡或深凿样(火山口样)溃疡,常呈单发或局灶分布(<5 个溃疡),病灶边缘不连续(>1 cm),少数病例为多发,部分呈现阿弗他溃疡等其他形态 [11]。内镜下典型溃疡有助于与克罗恩病等其他疾病区分 [12]。本研究 12 例(92.3%)患儿病变位于末端回肠和/或回盲部,除外 1 例表现为跳跃分布的阿弗他溃疡,其余 12 例呈现典型溃疡特征,这也说明内镜下特征性溃疡对 PIBS 的诊断具有指导意义。PIBS 典型病理表现为小血管炎,管壁及管周炎症细胞浸润,常位于溃疡基底深部,病变主要包含黏膜损伤和溃疡形成 [13]。本研究中 12 例病理结果为慢性活动性非特异性炎症,部分伴糜烂、溃疡形成,周围淋巴细胞、浆细胞浸润,仅 1 例为血管炎,这与 2021 年于飞鸿等 [14] 总结 14 例儿童肠白塞病临床特点相符合,可能与病理标本取材部位偏浅,而血管炎多位于溃疡基底部相关。
综上可知,PIBS 诊断依赖临床表现,内镜和病理有一定特征。克罗恩病常有反复腹痛、腹泻以及肛周病变、虹膜炎等肠道外表现,鉴别最为困难。PIBS 内镜下以位于回肠末端和/或回盲部,孤立或多发类圆形深大溃疡为主,边界清晰,数量通常<5 个,克罗恩病多为弥漫节段性分布、纵行、鹅卵石样溃疡。PIBS 病理特征为小血管炎,而克罗恩病的病理特征为非干酪样肉芽肿 [15]。肠结核临床亦表现为发热、腹痛、腹泻等,与 PIBS 消化道症状相似,但肠结核内镜下以环形溃疡为特征,病理可见干酪样坏死肉芽肿,抗酸染色阳性 [16]。本研究剔除 1 例 TNFAIP3 基因变异,该病例因「反复发热、腹泻 8 月余」入院,完善肠镜提示「回肠末端多发圆形溃疡,符合肠白塞表现」,初考虑 PIBS,基因检测回报后确诊家族性 Behcet 样自身炎症反应综合征,故 PIBS 需与其他自身炎症性疾病相鉴别,如周期性发热-阿弗他口炎-咽炎-淋巴结炎综合征(PFAPA)、A20 单倍体剂量不足(HA20)等。2024 年有研究在 24 例初诊 PIBS 的患儿中,检出 7 例类似白塞病的单基因病或染色体异常,强调了基因筛查的必要性 [17]。本研究例 1 以右下腹痛起病,病初误诊为阑尾炎行「阑尾切除术」,术后腹痛反复,行肠镜及病理检查后诊断 PIBS,PIBS 腹痛以右下腹多见,但无典型转移性痛,有无复发性口腔溃疡、生殖器溃疡等肠外表现是鉴别关键 [18]。
本研究完善基因检测,检出 1 例染色体异常(8 三体嵌合体综合征),完善骨髓穿刺,未合并 MDS,内镜显示横结肠近肝曲孤立巨大溃疡,病理结果非特异性活动性炎症,根据 2014 年 ICBD,复发性口腔溃疡 2 分,生殖器溃疡 2 分,可诊断 PIBS,于 2024 年 10 月确诊后即予甲基泼尼松龙、沙利度胺及英夫利西单抗治疗至今,目前无发热、无新发溃疡,达到临床缓解。8 号染色体存在免疫与炎症相关调控基因,T8 可直接驱动 PIBS 的发生和发展。已证实,儿童血液病中最常见染色体数目异常为 T8,且 T8 患儿常合并恶性血液系统疾病,其中以 MDS 居多 [19]。因此,T8、PIBS、MDS 之间存在一定关联性,但具体机制尚未完全明确。有文献显示 BS 常合并 MDS,其中 8 号染色体三体是重要的遗传学标志,此类患儿对常规治疗反应差 [20]。赵婉雯等 [21] 总结了 19 例 T8-白塞病患儿,14 例合并恶性血液病,4 例死亡均为合并恶性血液病者,提示 T8-白塞病合并恶性血液病预后差,死亡风险高。
目前,PIBS 治疗尚无统一的指南共识,参考中国儿童血管炎诊断与治疗系列专家共识 2023 版、中国成人肠白塞病诊断和治疗共识意见 2022 版及欧洲抗风湿病联盟(EULAR)白塞病管理建议 2018 版,治疗的短期目标为达到临床缓解或内镜下黏膜愈合,长期目标为避免复发、防止并发症及器官损伤。轻度活动期可使用氨基水杨酸制剂;中重度活动期建议糖皮质激素联合免疫抑制剂;重度或难治性患者尽早启动生物制剂治疗。对于肠穿孔、肠梗阻、腹腔脓肿和消化道出血等严重并发症建议外科手术治疗。本研究 13 例患儿均使用糖皮质激素和免疫抑制剂,5 例使用生物制剂,1 例因并发肠梗阻、肠穿孔和腹腔脓肿先后行「腹腔脓肿切开引流术」「肠造口术+结肠病损切除术+肠粘连松解术」,结果 5 例临床缓解,6 例黏膜下愈合,1 例复发,1 例治疗 2 年无好转。
PIBS 是一种罕见但严重的系统性疾病,临床表现及实验室检查无特异性,因此诊断与治疗极具挑战性。内镜检查在诊断和随访中起着关键作用,病理检查有一定特征性,但少检出典型血管炎。目前尚无针对 PIBS 的指南共识,本研究作为单中心回顾性病例系列分析,存在一定局限性,有待大样本、多中心、前瞻性研究,进一步探索以制定针对 PIBS 的指南共识。
参考文献 略
好文章,需要你的鼓励