

来源:《临床儿科杂志》
作者:郑方圆 王 淼 丁明明 陆爱东 贾月萍 曾慧敏 张乐萍
作者单位:北京大学人民医院儿科
通信作者:张乐萍 电子信箱:zhangleping@pkuph.edu.cn
推荐引用格式:
郑方圆, 王淼, 丁明明, 等. 儿童费城染色体阳性急性淋巴细胞白血病二代测序基因变异及预后意义的回顾性队列研究 [J]. 临床儿科杂志, 2026, 44(8): 690-697. DOI:10.12372/jcp.2026. 25e1694.
ZHENG FY, WANG M, DING MM, et al. Next-generation sequencing identified gene variants and their prognostic impact in pediatric Philadelphia chromosome positive acute lymphoblastic leukemia[J].Journal of Clinical Pediatrics, 2026, 44(8): 690-697. DOI:10.12372/jcp. 2026.25e1694.
摘要
目的 利用二代测序(NGS)技术检测费城染色体阳性急性淋巴细胞白血病(Ph+ALL)患儿除 BCR::ABL1 融合基因外的伴随基因变异,探讨其与早期治疗反应及预后的关系。方法 本研究为回顾性队列研究,分析 2020 年 1 月至 2025 年 7 月收治的初诊 Ph+ALL 患儿的临床资料及 NGS 技术检测血液肿瘤相关基因变异结果,依据 IKZF1 基因缺失情况以及是否伴有 CDKN2A/B 或 PAX5 缺失,分为 IKZF1plus 组、单纯 IKZF1 组和无 IKZF1 组,以诱导化疗第 33 天微小残留病(MRD)转阴率、主要分子学反应(MMR)获得率评估早期治疗反应,以无事件生存(EFS)率、无病生存(DFS)率、累积复发率(CIR)、总生存(OS)率评估预后,随访截止日期为 2025 年 11 月 30 日。结果 共纳入进行 NGS 检测 Ph+ALL 患儿 25 例,男 18 例(72%)、女 7 例(28%),初诊中位年龄 9(4~16)岁。检出伴随基因异常者 21 例(84%),其中,IKZF1 缺失最为常见,共 18 例(72%)。全部患儿中,诱导化疗第 33 天骨髓 MRD 转阴率 40%、MMR 获得率 44%,中位随访 38(2~82)个月,3 年 EFS 率为 43.5%,3 年 DFS 率为 81.2%,3 年 CIR 为 26.5%,3 年 OS 率为 100%。按伴随基因情况进行分组,IKZF1plus 组 3 例(12%)、单纯 IKZF1 组 15 例(60%)和无 IKZF1 组 7 例(28%),三组患儿的基本特征差异无统计学意义(P>0.05),诱导化疗第 33 天骨髓 MRD 转阴率、MMR 获得率差异无统计学意义(χ2 = 2.90、χ2 = 0.87,P>0.05),EFS 率、DFS 率、CIR 之间差异无统计学意义(χ2 = 0.07、χ2 = 3.19、χ2 = 2.77,P>0.05)。结论 NGS 可高效解析 Ph+ALL 患儿基因变异谱,IKZF1 缺失为最常见基因异常。在有限的样本量及随访时间内,未观察到 IKZF1 状态及 IKZF1plus 状态对早期治疗反应及预后存在显著影响。
关键词
费城染色体阳性; 急性淋巴细胞白血病; 二代测序; 基因变异谱; 儿童
引言
儿童费城染色体阳性急性淋巴细胞白血病(Philadelphia chromosome positive acute lymphoblastic leukemia,Ph+ALL)占儿童 ALL 的 3%~5%,是复发率高、易耐药的高危亚型 [1]。酪氨酸激酶抑制剂(tyrosine kinase inhibitor,TKI)联合化疗及造血干细胞移植(hematopoietic stem cell transplantation,HSCT)虽把 5 年无事件生存(event free survival,EFS)率提升至约 60%、5 年总生存(overall survival,OS)率提升至 80%[1-2],但仍有部分患儿出现复发或死亡,提示亟需更精细的预后分层手段以便及早识别超高危患儿并采取更积极的治疗策略。
传统 Sanger 测序灵敏度低、难以检出复合变异,而二代测序(next-generation sequencing,NGS)可高通量、高敏感地解析 BCR::ABL1 融合基因及伴随基因异常,为预测 TKI 耐药和提前干预提供分子依据。本研究回顾性分析初诊 Ph+ALL 患儿的临床资料及 NGS 技术检测血液肿瘤相关基因变异结果,拟了解基因变异谱及其与治疗反应和预后的相关性,探讨 IKZF1 缺失/IKZF1plus 状态对 EFS、无病生存(disease free survival,DFS)率、累积复发率(cumulative incidence of relapse,CIR)及 OS 率的因果影响,为疗效预测、预后评估和临床决策提供依据。
1 对象与方法
1.1 研究对象
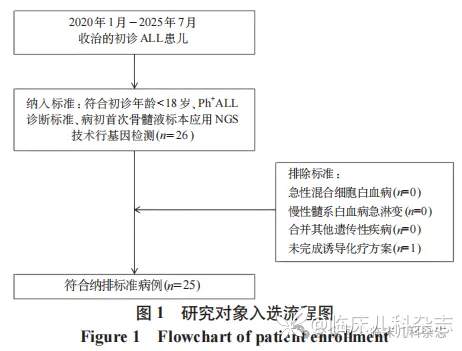
回顾性分析 2020 年 1 月—2025 年 7 月北京大学人民医院收治的 25 例初诊 Ph+ALL 患儿的临床资料。纳入标准:①初诊年龄<18 岁;②骨髓 MICM 分型符合 Ph+ALL 诊断标准;③病初首次骨髓液标本应用 NGS 技术行基因检测。排除标准:①急性混合细胞白血病;②慢性髓系白血病淋巴细胞急变;③合并其他遗传性疾病;④未完成诱导化疗方案。
1.2 方法
1.2.1 临床资料收集 通过医院住院电子病历系统回顾性采集以下资料。①一般资料:性别、年龄、发病日期;②疾病特征 :初诊白细胞计数、血红蛋白含量、血小板计数、外周血原始细胞比例、初诊骨髓形态学、免疫分型、融合基因及染色体核型 G 显带和/或 FISH 结果、NGS 检测报告、肝脏大小、脾脏大小、髓外浸润;③治疗情况:诱导化疗方案及 TKI 种类、诱导化疗第 33 天骨髓形态学缓解情况、骨髓微小残留病(minimal residual disease,MRD)水平、BCR::ABL1 融合基因水平,以及后续主要治疗方案及骨髓情况。
1.2.2 NGS 技术基因检测方法 用 EDTA 抗凝管抽取新鲜骨髓标本 4 mL,进行 ALL 相关基因全测,检测血液肿瘤相关融合变异(全转录组测序分析)、血液肿瘤相关基因突变和拷贝数变异、ALL 相关基因大片段缺失检测。所有患儿均采用同一测序平台与分析流程完成 NGS 检测,标准统一。
1.2.3 治疗方案 治疗参照《儿童急性淋巴细胞白血病诊疗建议(第四次修订)》[3],采用 VDLD 诱导方案(地塞米松、长春新碱、伊达比星、培门冬酶)。确诊伴 Ph 染色体和/或 BCR::ABL1 融合基因阳性者,加用达沙替尼,并根据患儿耐受性及血药浓度调整剂量。于诱导化疗第 33 天及后续每 2~3 个月定期行骨髓评估,据此调整巩固化疗及维持治疗方案;治疗过程中根据骨髓穿刺结果酌情更换二线药物 [4]。
1.2.4 治疗、预后评估及相关定义 研究对象中所有患儿均在诱导化疗第 33 天进行骨髓评估 [5],评估内容包括:①骨髓细胞形态学 ;②采用多参数流式细胞术检测 MRD,配套专用白血病免疫分型抗体组合,检测灵敏度可达 0.01%;③采用实时定量聚合酶链反应(PCR)试剂盒检测 BCR::ABL1 融合基因,检测最低阈值(limit of detection,LOD)为 0.0001%,主要分子学反应(major molecular response,MMR)定义为 BCR::ABL1 ≤ 0.1%。疗效评估如下。①完全缓解(complete remission,CR):骨髓原始细胞比例<5%,外周血中性粒细胞 ≥ 1×10⁹/L,血小板 ≥ 100×109/L,且无髓外浸润;②MRD 阴性:符合 CR 标准,且多参数流式细胞检测原始细胞<0.01%;③MMR:符合 CR 标准,且 BCR::ABL1≤ 0.1%。血液学复发定义为:已达 CR 后骨髓原始幼稚细胞再次 ≥ 20%。髓外复发包括中枢神经系统复发和睾丸复发,前者定义为脑脊液中白血病细胞浸润表现;后者定义为病理检查证实的单纯睾丸复发,或体检或 B 超确认的睾丸合并骨髓复发 [6]。分子学复发定义为:BCR::ABL1 融合基因水平已低于 LOD 后再次出现阳性,并在间隔<1 个月再次检测仍阳性者,且未达血液学复发标准 [7]。
早期治疗反应以诱导化疗第 33 天 MRD 转阴率、MMR 获得率进行评估,预后以 EFS 率、DFS 率、CIR、OS 率进行评估。EFS 的计算为从 ALL 诊断至血液学复发、分子学复发、髓外复发、死亡或末次随访时间。DFS 的计算为获得 CR 至血液学复发、髓外复发、在 CR 期间死亡或末次随访的时间。CIR 定义为自 ALL 确诊起首次复发(血液学或髓外复发)的累积发生概率,将非复发死亡作为竞争风险事件进行统计分析。OS 的计算为从 ALL 诊断至死亡或末次随访的时间。
1.2.5 随访 自确诊 ALL 起开始,死亡病例随访至死亡当日,存活病例随访截至 2025 年 11 月 30 日。随访结合门诊、住院复查与电话回访:巩固维持期以院内骨髓及 BCR::ABL1 检测为主,完成治疗后定期门诊复查,未按时返院者电话补访。随访分层频次:诱导后 2 年内每 2~3 个月评估,3~5 年每半年复查,5 年后每年随访,高复发风险患儿加强监测。为减少随访偏倚、保证数据完整,安排专人管理随访记录并留存家属双联系方式,每月核对病历中复查、复发及生存资料,主动追踪逾期患儿,失联病例单独标记,生存分析时校正失访带来的影响。
1.3 统计学分析
采用 R4.0.3 软件、SPSS 19.0 软件进行统计分析。计数资料以例数和率(%)表示,采用 Shapiro Wilk 检验判定计量资料正态性,符合正态分布的计量资料以 x±s 表示,非正态分布的计量资料以中位数(最小值~最大值)表示。所有基线连续变量均以原始连续形式纳入组间对比。按照 NGS 结果分为三组,IKZF1plus 组 [8] 为无 ERG 缺失时、IKZF1 缺失同时伴有 CDKN2A/B 或 PAX5 缺失或 PAR1 缺失的 Ph+ALL 患儿。单纯 IKZF1 组为伴有 IKZF1 缺失,但无 CDKN2A、CDKN2B 或 PAX5 区域缺失的 Ph+ALL 患儿。无 IKZF1 组定义为无 IKZF1 缺失的 Ph+ALL 患儿。比较三组之间的白细胞计数、血红蛋白含量、血小板计数等应用单因素方差分析,比较三组之间的性别、肝大、脾大、MRD 转阴率、MMR 获得率等应用卡方检验。通过 Kaplan-Meier 获得生存曲线,应用 Log-rank 检验比较不同组间 EFS 率、DFS 率、CIR、OS 率的差异。P<0.05 为差异有统计学意义。本研究潜在混杂因素包含患儿初诊年龄、性别、初诊白细胞计数等,组间基线资料比较已纳入上述混杂指标进行均衡性分析,评估三组基线资料可比性。
2 结果
2.1 患儿初诊时基本临床资料
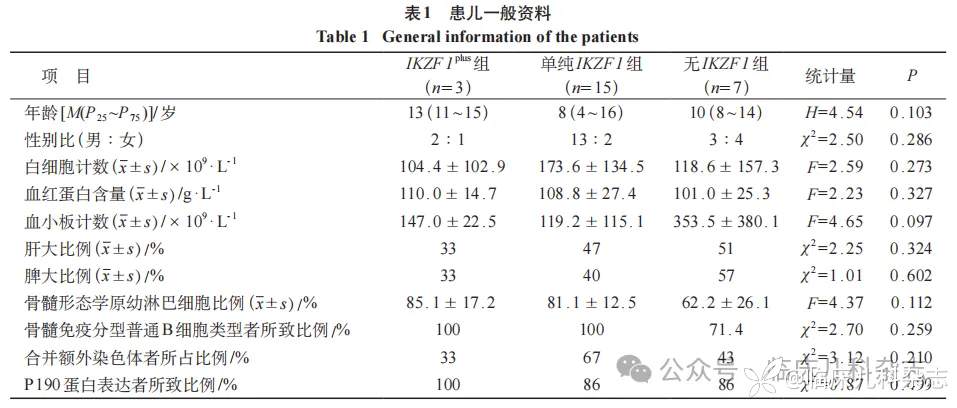
研究对象入选流程图见图 1。本研究初筛 26 例,排除未完成诱导化疗方案 1 例,最终纳入完成 NGS 技术检测的 Ph+ALL 患儿 25 例,其中男性 18 例(72%),女性 7 例(28%),中位年龄为 9(4~16)岁。表达 P190 蛋白 22 例(88%),表达 P210 3 例(12%)。均未检测到 ABL1 变异区域,均无合并髓外浸润。其余临床特征见表 1。
2.2 NGS 检测出基因变异谱
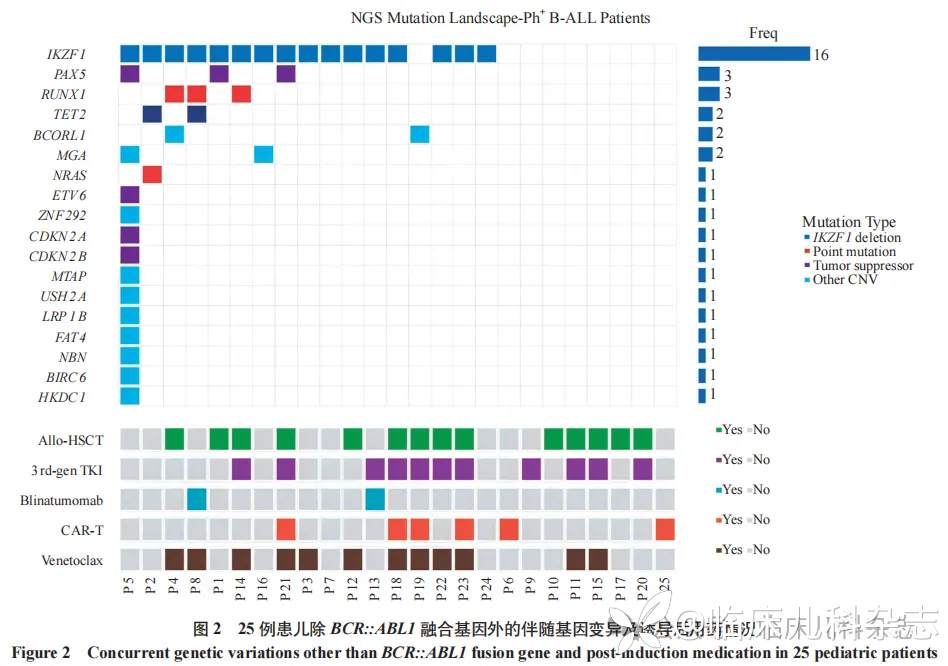
25 例 Ph+ALL 患儿的初诊样本中,21 例(84%)检出至少 1 种 BCR::ABL1 外的伴随基因异常,最常见依次为:IKZF1 缺失 18 例(72%)、PAX5 缺失 3 例(12%)、RUNX1 缺失 3 例(12%),其次为 TET2 缺失 2 例(8%)、BCORL1 缺失 2 例(8%)、MGA 缺失 2 例(8%)(见图 2)。按照 IKZF1 状态进行分组,IKZF1plus 组 3 例(12%),均合并 PAX5 缺失,其中 1 例同时合并 CDKN2A/B 缺失;单纯 IKZF1 组 15 例(60%);无 IKZF1 组 7 例(28%)。三组患儿基本临床特征差异无统计学意义(P>0.05),见表 1。
2.3 NGS 检测结果对早期治疗反应的影响
25 例 Ph+ALL 患儿在诱导化疗第 33 天骨髓穿刺评估中,获得 CR 22 例(88%)、MRD 阴性 10 例(40%)、MMR 11 例(44%),其中,同时获得 MRD 阴性和 MMR 6 例(24%)。IKZF1plus 组、单纯 IKZF1 组、无 IKZF1 组在诱导化疗第 33 天的 MRD 转阴率分别为 66.7%、26.7%、57.1%,三组之间差异无统计学意义(χ2 = 2.90,P= 0.303 )。三组 MMR 获得率分别为 66.7%、40.0%、42.9%,三组之间差异无统计学意义(χ2 = 0.87,P= 0.848 )。
2.4 NGS 检测结果对预后的影响
截至末次随访,随访中位时间 38(2~82)个月,3 年 EFS 率为 43.5%(95%CI:20.4%~66.5%),3 年 DFS 率为 81.2%(95%CI:64.2%~98.1%),3 年 CIR 26.5%(95%CI:12.6%~46.7%),3 年 OS 率为 100%(95%CI:100.0%~100.0%)。后续治疗方案中,单纯进行 TKI 联合化疗治疗 11 例(44%),进行 HSCT 治疗 14 例(56%),进行 CD19 嵌合抗原受体 T 细胞(CD19 chimeric antigen receptor T cells,CD19 -CART)治疗 6 例(24%),联合维奈克拉治疗 6 例(24%),联合贝林妥欧单抗 3 例(12%)。
随访中出现血液学复发 5 例(20%)、分子学复发 8 例(32%)。血液学复发及分子学复发均发生在 HSCT 治疗前,未出现髓外复发。在血液学复发的 5 例中,1 例在复发时出现 T315I 变异,而该患儿初诊时未检测出存在 ABL1 激酶结构域变异。
IKZF1plus 组、单纯 IKZF1 组、无 IKZF1 组的 3 年 EFS 率分别为 50.0%(95%CI:0.0%~100 %)、37.5%(95%CI:8.6%~66.4%)、57.1%(95%CI:20.4%~93.8%)(χ2 = 0.07,P= 0.964)、3 年 DFS 率分别为 50.0%(95%CI:0.0%~100.0%)、37.5%(95%CI :0.0%~91.0%)、100.0%(95%CI :100%~ 100%)(χ2 = 3.19,P= 0.202)、3 年 CIR 率分别为 50.0%(95%CI:0.0%~100%)、37.1%(95%CI:4.6%~69.6%)、0.0%(95%CI:0.0%~0.0%)(χ2 = 2.77,P= 0.250),差异均无统计学意义。
3 讨论
本研究采用 NGS 在 Ph+ALL 患儿中检出 84% 伴至少 1 种 BCR::ABL1 外基因异常。最常见为 IKZF1,其次为 PAX5、RUNX1,与 Ito 等 [9] 研究结果相似。本研究中 IKZF1 缺失检出率为 72%,与既往文献报道 IKZF1 在儿童 Ph+ALL 中检测率近 70% 结果一致 [10-11]。IKZF1plus 的检出率为 12%,显著低于成人相关研究报道的 38%[12] 以及儿童报道的 21.8%[13],这一差异可能与本研究单中心样本量有限相关。在本研究有限的样本中,接受化疗联合达沙替尼治疗的患儿,未观察到 IKZF1 及 IKZF1plus 状态对早期治疗反应及预后存在显著影响。
IKZF1 基因定位于 7p12.2,该基因缺失与白血病的发生、疾病进展密切相关 [14],在成人及儿童中有助于更精准地对 B-ALL 进行风险分层 [8, 15],该基因缺失不仅降低 TKI 和糖皮质激素的敏感性,还可导致 5 年 CIR 升高 [16]。即使接受 HSCT 治疗,IKZF1 缺失(或合并 CDKN2A/B)缺失仍是不良事件的预测因子 [17]。国内一项纳入 1291 例接受华南儿童白血病 2016 方案(SCCLG-2016)治疗的 B-ALL 患儿的研究显示,IKZF1 缺失组患儿治疗反应较差,3 年 DFS 和 OS 率均显著低于 IKZF1 未缺失组;然而,强化化疗未能显著改善其长期预后 [18]。目前 IKZF1plus 变异对 Ph+ALL 患者的预后影响尚未形成统一结论 [19-22]。意大利成人血液疾病研究组(GIMEMA)两项研究均提示其对预后的不良影响,一项纳入 116 例伊马替尼/达沙替尼联合糖皮质激素治疗 Ph+ALL 患者的研究显示,IKZF1plus 突变型患者的 DFS 率(24.9% 对 43.3%,P= 0.026)与 OS 率(40.2% 对 62.6%,P= 0.02),均显著低于单纯 IKZF1 缺失型患者 [19]。该研究还报道了另一项 63 例达沙替尼联合双特异性抗体治疗患者的研究,无 IKZF1 组、单纯 IKZF1 组、IKZF1plus 组的 3 年 DFS 分别为 100%、92%、64%,组间差异有统计学意义(P= 0.03)[21]。安德森癌症中心 100 例 Ph+ALL 患者,其中 50 例接受 Hyper-CVAD 方案联合达沙替尼治疗,50 例接受 Hyper-CVAD 方案联合普纳替尼治疗,结果显示,在普纳替尼治疗组中,IKZF1plus 突变对患者 OS 率存在显著的不利影响(P= 0.002),达沙替尼治疗组中则无显著影响(P= 0.37)[22]。但英国急性淋巴细胞白血病研究组(UKALL)研究的 134 例伊马替尼联合化疗成人 Ph+ALL 患者中,无 IKZF1 缺失、单纯 IKZF1 缺失、IKZF1plus 突变三组的 EFS 率和 OS 率均无显著差异 [20]。本研究中,未观察到 IKZF1 状态对诱导治疗后 MMR 获得率、EFS 率、DFS 率、CIR、OS 率的影响。分析其原因,一方面可能与本研究与单中心样本量有限、随访时间短有关;另一方面,近年研究证实 Ph+ALL 可存在多谱系 BCR::ABL1 表达,27%~34% 的 Ph+ALL 病例表现为多谱系表达特征 [23-24],且这类病例的 EFS 与 OS 率均显著优于单纯淋系表达的病例。本研究未对纳入病例的多谱系表达情况进行系统性评估,部分预后良好的多谱系病例可能被归为「主要型」病例,进而掩盖了 IKZF1 缺失与 MMR 获得率、EFS 率、CIR、DFS 率及 OS 率之间的真实关联。此外,也可能与成人治疗方案不同 [25]、TKI 种类、新型治疗措施(如 CD19-CART、贝林妥欧单抗、维奈克拉)以及 HSCT 积极实施可提高预后有关 [26]。本研究中 25 例患儿的 3 年 EFS 率显著低于文献报道水平,这可能与本研究为单中心、样本量较小且存在选择偏倚有关,同时也与「事件」定义差异相关。本研究的 EFS 定义中包含分子学复发,更契合抢先治疗理念;例如在分子学复发阶段尽早启动新型免疫靶向治疗,可显著改善患儿长期预后。
Ph+ALL 患者复发时最具临床意义的突变位于 ABL1 激酶结构域,深度测序可于初诊样本中捕获后续复发的 ABL1 突变,提示诊断期体内已潜伏耐药亚克隆 [27]。然而,本研究 5 例血液学复发患儿中,仅 1 例在复发样本检出 ABL1 突变,且初诊样本中未检测到同一 ABL1 突变。未来需更精准的检测手段以明确诊断时潜伏亚克隆与临床可干预耐药克隆的一致性,从而实现依据初诊突变谱精准选择 TKI 的目标。
本研究存在单中心、样本量偏小、随访时间较短及后续治疗方案不统一等局限性,同时存在多种潜在偏倚,如回顾性入组存在选择偏倚,易低估复发风险,治疗方案差异带来混杂偏倚,或掩盖 IKZF1 缺失状态的不良预后效应,另外,样本量不足、尤其是 IKZF1plus 组例数过少,直接导致统计效能不足,难以充分识别分子异常与预后的真实关联。本研究结果提示,临床可依托 NGS 全面检测儿童 Ph+ALL 伴随基因变异,常规开展 IKZF1 缺失分型评估,为个体化治疗提供分子依据。本研究人群的基因变异特征与国内外同类儿童 Ph+ALL 队列报道基本一致,研究结论在一定程度上可适度外推至采用标准化治疗的其他地区儿科诊疗中心;但对于诊疗方案差异较大的医疗场景,应用时需结合自身临床情况综合判断。后续需开展多中心、大样本、长期随访研究,纳入更多新型治疗病例,系统描述儿童 Ph+ALL 基因变异图谱,明确 IKZF1 及 IKZF1plus 分层的预后意义,搭建完善的精准预后分层体系,为个体化诊疗方案制定提供更充分的分子证据。
参考文献 略
好文章,需要你的鼓励