
【期刊导读】Nature Immunology 重磅发布:周旭宇教授/李明慧教授团队揭示 Ankrd11 是 CD8+ T 细胞耗竭的关键调


来源:雨露肝霖
CD8+ T 细胞功能障碍是清除 HBV 的主要障碍。HBc141-151 表位(HBVcore169)为一种由干扰素γ(IFNγ)诱导的免疫蛋白酶体加工处理的免疫优势表位。在急性 HBV 感染者中可观察到 HBc141-151 特异性 CD8+ T 细胞显著扩增,而在慢性感染患者中则表现出严重的功能障碍。
近日,中国科学院微生物研究所周旭宇教授团队联合国家传染病医学中心(北京)首都医科大学附属北京地坛医院李明慧教授团队乙肝发病机制原创成果在 Nature Immunology(IF:26.5)上发表,研究表明:Ankrd11 是 CD8+ T 细胞功能障碍的关键调控因子;ANKRD11 通过抑制 AP-1 发挥转录抑制作用,阻碍效应细胞的分化;ANKRD11 缺陷可显著增强 CD8+ T 细胞的抗病毒和抗肿瘤免疫应答。
研究方法
本研究通过构建 HBc141-151 表位特异性 TCR 转基因小鼠(HB‑I),结合全基因组 CRISPR‑Cas9 体内筛选技术,鉴定出 T 细胞功能障碍的关键调控因子 ANKRD11。通过 rAAV‑HBV、HBV 转基因小鼠等多种体内模型,结合高通量测序与表观遗传学分析,系统阐明 ANKRD11 缺陷增强 CD8⁺ T 细胞抗病毒与抗肿瘤效应的功能与机制。
研究结果
01
慢性 HBV 感染中 HBV 特异性 CD8+ T 细胞的功能受限
研究团队此前已开发出一种人源化小鼠模型(HLA-A11/hTAP,该模型可解决抗原呈递过程中存在的物种特异性不匹配问题),并鉴定出 HBc141-151 为 HBV 的免疫优势表位。在此基础上,本研究进一步构建了表达 HBc141-151 特异性 T 细胞受体(TCR)的转基因小鼠模型(HB-I Tg)。
将活化的 HB-I T 细胞过继转移至 rAAV-HBV1.3 小鼠模型中,受体小鼠的 HBsAg 和 HBV DNA 显著降低,并伴有 ALT 短暂升高。经过两轮治疗后,7 只小鼠中有 5 只的 HBsAg 水平降至低于检测下限,部分小鼠产生了 HBsAb。这些结果表明,HB-I CD8+ T 细胞可以在慢性 HBV 感染模型中介导病毒清除。
然而,HB-I T 细胞的疗效受到肝脏微环境的限制。在过继转移实验中,与对照组相比,转移到慢性 HBV 感染小鼠受体中的 HB-I T 细胞在肝脏中的杀伤活性降低,细胞大量丢失。这突显了 慢性 HBV 感染的免疫抑制特性。即使在体外检测等量肝内 T 细胞时,来自感染小鼠的细胞也表现出细胞毒性的降低。表明 尽管 HB-I TCR 转基因 CD8+ T 细胞是一种有前景的疗法,但其疗效受到慢性 HBV 感染中肝脏免疫抑制环境的限制。
02
ANKRD11 是 T 细胞功能障碍的关键调控因子
为了研究肝脏介导的免疫抑制分子机制,采用 CRISPR/Cas9 敲除分析(MAGeCK)鉴定出超过 50 个相关基因(图 1)。排名靠前的基因包括 Zc3h12a(调节 CD8+ T 细胞活化的 RNA 结合蛋白)、Rc3h1(调节 TCR 信号传导和细胞因子产生)和 Fli1(抑制 CD8+ T 细胞效应分化的 ETS 家族转录因子)。GO 分析显示,调控 T 细胞活化的基因,以及与 T 细胞分化和细胞对化学应激反应相关的通路均出现显著富集。
在候选基因中,团队优先选择同时具有染色质和组蛋白修饰相关特征的 Ankrd11 作为重点候选因子进行研究。
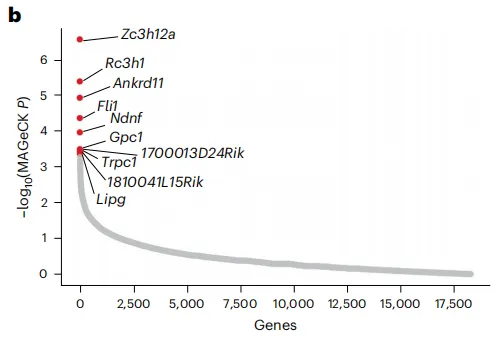
图 1. 根据 sgRNA 富集程度对体内筛选中的基因进行排名
Ankrd11 缺陷小鼠表现出正常的胸腺发育和外周稳态,CD8+ T 细胞仍保持为 CD4low、CD62Lhigh,表明其 对基础 T 细胞生物学的影响极小。
在 HBc141-151 刺激下,Ankrd11 缺陷的 CD8+ T 细胞早期增殖较弱,但效应分子水平升高,包括 GZMB、IFNγ、TNF、T-bet 和 PD-1,同时 CD62L 降低。功能实验证明 其细胞毒活性显著增强。表明 ANKRD11 为 CD8+ T 细胞效应功能的关键负调控因子。
03
Ankrd11 缺陷能增强 CD8+ T 细胞效应功能及对免疫抑制环境的抵抗
对 Ankrd11 敲除与野生型 CD8+ T 细胞进行 RNA 测序,揭示了 1,506 个显著改变的基因(图 2 a),包括细胞毒性效应分子的显著上调:Gzmb、Gzmf、Gzmg、Gzmd、Gzme、Prf1 和 Ifng(图 2 b)。GO 分析进一步突出了与 T 细胞活化和 CD8+ T 细胞分化相关的途径(图 2 c)。AP-1 家族基因(Fos、Fosb、Fosl1)成为协调这些转录变化的潜在中心枢纽(图 2 a、b)。基序分析显示 AP-1/BATF 结合强烈富集,表明 ANKRD11 通过调节位点特异性组蛋白修饰来抑制 AP-1 家族蛋白的表达和活性。
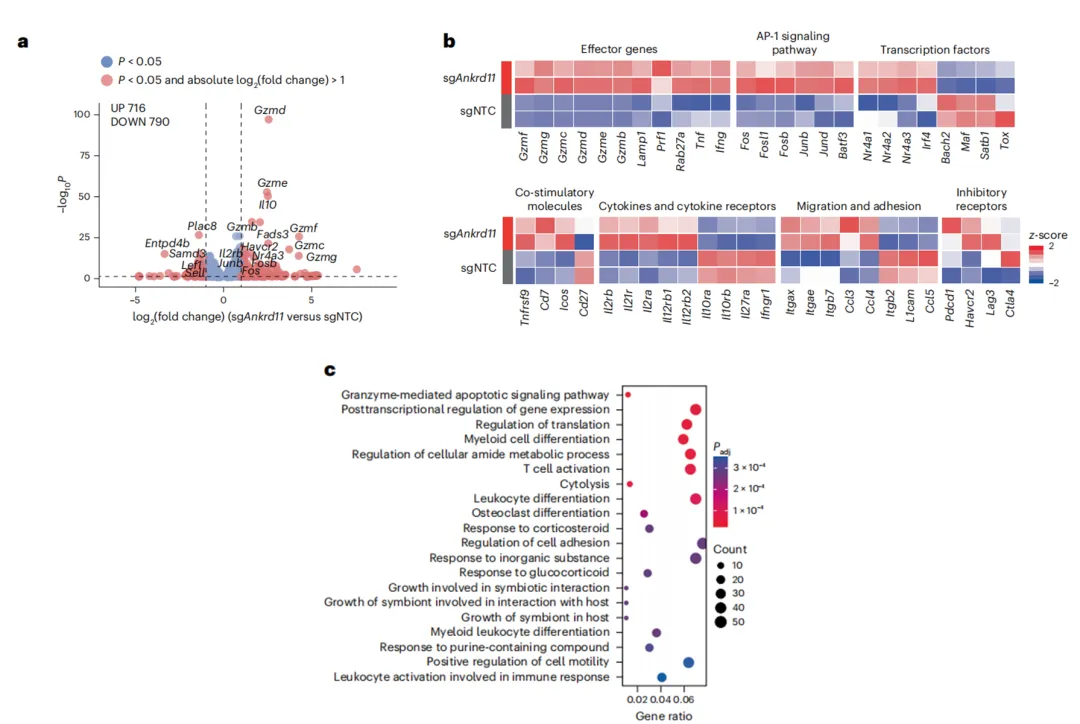
图 2. Ankrd11 缺失赋予 CD8+ T 细胞对于免疫抑制的抵抗能力并增强其细胞毒功能
a. Ankrd11 敲除与野生型 CD8+ T 细胞之间差异表达基因的火山图;b. Ankrd11 敲除与野生型 CD8+ T 细胞中相关基因的相对表达量;c. 基因集富集分析鉴定出 Ankrd11 敲除 CD8+ T 细胞中上调基因的特征通路。
Ankrd11 缺陷的 CD8+ T 细胞上调了 IL-2Rα(CD25,AP-1 下游靶点),并且在 IL-2 限制条件下表现出 STAT5 磷酸化增强。Ankrd11 敲除细胞可抵抗 TGFβ1、乳酸和 PGE2 的免疫抑制,从而克服 TGFβ1 对 IFNγ和 TNF 产生的抑制。这些发现表明 Ankrd11 缺陷不仅增强了 CD8+ T 细胞的效应功能,还赋予了其对微环境抑制的强大抵抗力。
04
体内试验证实 Ankrd11 缺陷能增强 CD8+ T 细胞的病毒清除能力
小鼠实验发现 Ankrd11 缺陷的 CD8+ T 细胞展现出强大的体内扩增与生存优势,并驱动细胞获得高度功能性的效应状态。 表明 ANKRD11 在 HBV 感染期间充当限制 CD8+ T 细胞分化和功能的关键守门人。
在 rAAV-HBV1.3 小鼠模型中,体外转移 Ankrd11 敲除的初始 HB-I 细胞在所有小鼠中均诱导了 血清 HBsAg 水平的显著均匀下降(3 b)。与这种抗病毒效应一致,与野生型对照组相比,Ankrd11 缺失的 HB-I 细胞表现出 更强劲的增殖能力(图 3 c-e),在受体小鼠的脾脏和肝脏中频率显著升高(图 3 e)。这些细胞还表现出 效应细胞表型,表现为 Ki-67、CX3CR1 和 GZMB 表达水平较高(图 3 f、g)。
来自 Ankrd11 敲除小鼠的肝脏 HB-I 细胞中,绝大多数表达 PD-1,但约有一半为 TOX 阴性,表明这些细胞并 未表现出典型的 TOX 依赖性耗竭程序,尽管其确切的功能状态仍需进一步研究。在接受敲除细胞过继转移的小鼠中,TOX⁻PD-1+细胞绝大多数为 KLRG1 阳性(真正的效应功能标志)。
综上所述,这种显著的表型转变表明,Ankrd11 缺陷驱动细胞获得高功能的效应状态,使细胞能够协调更有效的抗病毒应答。
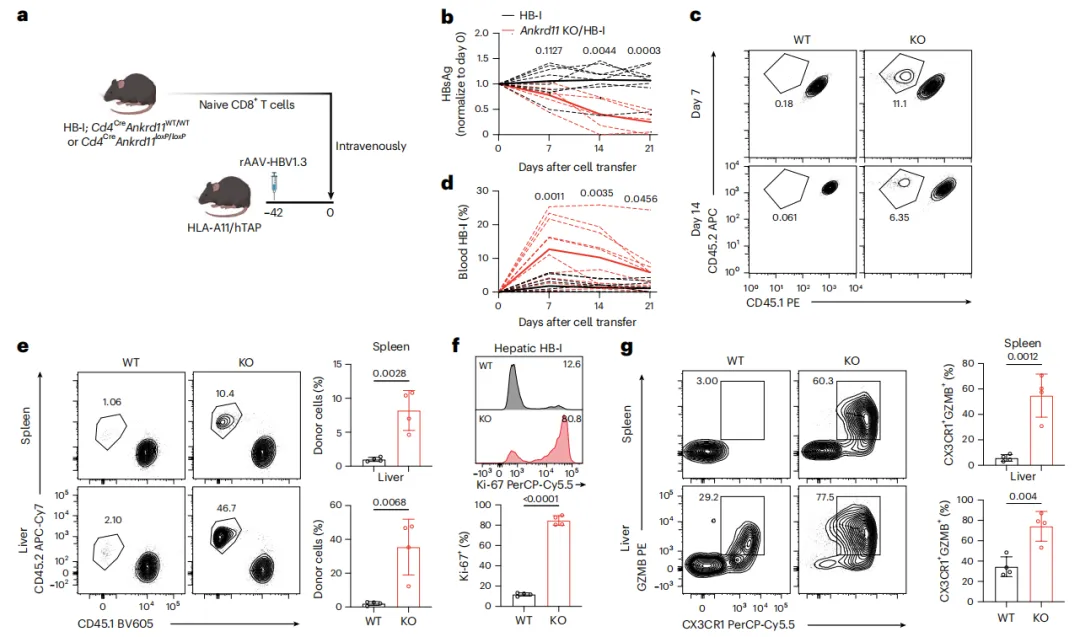
图 3. Ankrd11 缺陷的 CD8+ T 细胞在体内诱导 HBV 清除
a. 实验设计示意图; b. 细胞转移后指定时间点的血清 HBsAg 水平;c. 转移后第 7 天和第 14 天外周血中 HB-I CD8+ T 细胞的频率;d. 转移后外周血中 HB-I 细胞的动态变化;e. 转移后第 9 天脾脏和肝脏中 HB-I CD8+ T 细胞的频率;f, g. 转移后第 9 天脾脏和肝脏中 HB-I CD8+ T 细胞 Ki-67(f)及 CX3CR1/GZMB(g)的表达。
为了提高临床相关性,使用全基因组 HBV 转基因(HBV-Tg)小鼠模型,该模型能更好地模拟慢性 HBV 感染者中的 HBsAg 高水平。结果与 AAV-HBV 模型类似。
总体而言,Ankrd11 缺陷的 CD8+ T 细胞在慢性 HBV 感染的抑制性环境中表现出显著增强的存活、扩增与效应功能维持能力,这为其抗病毒疗效提供了机制性解释。
05
Ankrd11 缺陷可增强 CD8+ T 细胞的抗肿瘤能力,与 PD-1 抑制剂存在协同作用
利用 B16-OVA 黑色素瘤模型,评估 Ankrd11 缺陷 OT-I CD8+ T 细胞(OVA 特异性 CD8+ T 细胞)的抗肿瘤能力。
结果显示,Ankrd11 缺陷增强了 OT-I T 细胞的抗肿瘤活性,与强大的淋巴结扩增和肿瘤浸润相关(图 4 b-e)。Ankrd11 敲除 CD8+ T 细胞显示出 Ki-67 和 GZMB 增加,而 PD-1 表达不变,表明 效应功能更强(图 4 f、g)。流式细胞术显示祖细胞耗竭细胞(PD-1+SLAMF6+CD39-)减少,而效应样耗竭细胞(PD-1+TCF1-CX3CR1+)增多。
Ankrd11 缺陷增强 CD8+ T 细胞抗肿瘤能力,即使是对抗-PD-1 免疫治疗耐药的肿瘤。
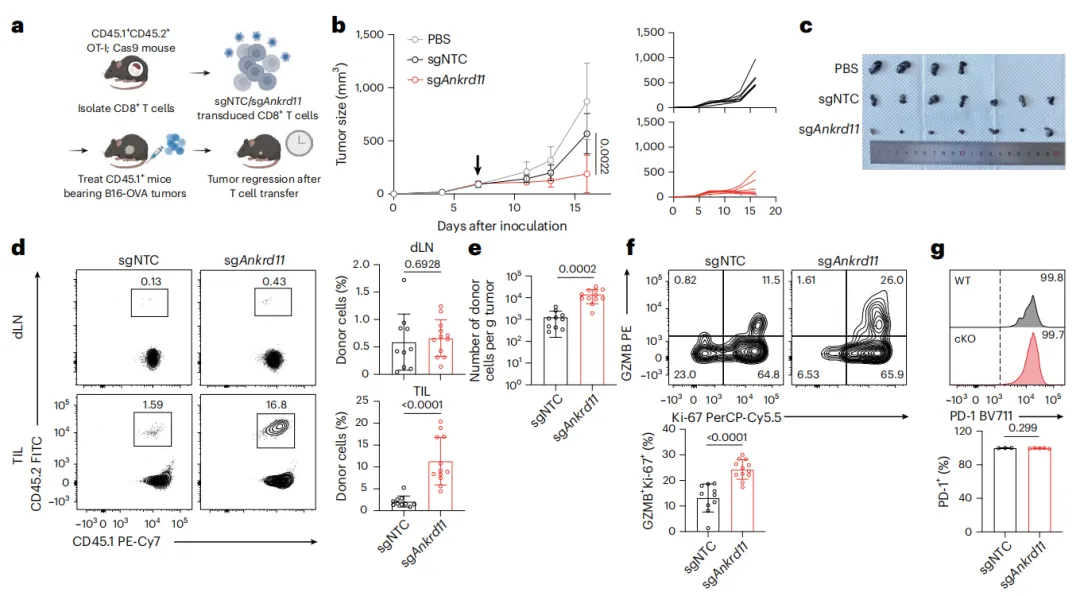
图 4. Ankrd11 缺陷促进肿瘤排斥
a. 实验设计示意图;b, c. 接受 PBS、sgNTC(非靶向对照 sgRNA)或 sgAnkrd11(Ankrd11 靶向 sgRNA)OT-I 细胞的小鼠皮下肿瘤的体积变化及图像;d, e. 转移后第 10 天,肿瘤浸润淋巴细胞(TILs)和引流淋巴结(dLNs)中 OT-I CD8+ T 细胞百分比的流式图及定量分析(d),以及肿瘤中 OT-I CD8⁺ T 细胞总数(e);f, g. 转移后第 10 天,肿瘤浸润 OT-I 细胞中 Ki-67、GZMB(f)及 PD-1(g)的表达。
进一步研究显示,Ankrd11 缺陷促进肿瘤浸润 CD8+ T 细胞向一种更具效应样特征的耗竭状态分化,从而增强抗肿瘤效能。 此外,Ankrd11 缺失和 PD-1 抑制在促进抗肿瘤应答中存在明显的协同效应(图 5),靶向 Ankrd11 可能是克服免疫检查点抑制剂耐药性的一种有前景的策略,有可能改善 T 细胞介导的肿瘤抑制。
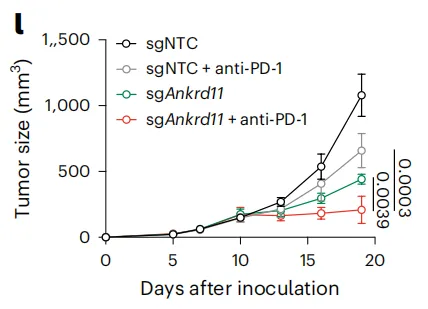
图 5. T 细胞移植后皮下 B16-OVA 肿瘤体积的变化
肝霖君有话说
慢乙肝临床治愈的难点在于 HBV 特异性 CD8+ T 细胞耗竭,其中免疫检查点 PD-1/PD-L1 通路的作用备受关注,尽管有研究提示 PD-1 阻断可恢复 T 细胞抗病毒功能,但多项研究显示,其实现 HBsAg 清除的能力仍有限。
该研究将视角前移,证实 ANKRD11 作为表观抑制因子,通过抑制 AP-1 家族蛋白,限制 CD8+ T 细胞的效应分化。T 细胞特异性敲除 Ankrd11 后,不仅可增强效应功能,还可获得对免疫抑制的抵抗能力,防止 CD8+ T 细胞耗竭,从而增强抗病毒及抗肿瘤应答。为慢性 HBV 感染和肿瘤治疗提供了新的靶点和依据,然而,要真正将其转化为临床可用的疗法,仍需要大量的研究进一步探索。
参考文献:
Xu W, Guo J, Cao X, et al. ANKRD11 deficiency reprograms CD8(+) T cell differentiation to enhance immunity in chronic infection and cancer[J]. Nat Immunol, 2026.
好文章,需要你的鼓励